WASHINGTON, D.C. – (La Opinión en Texas) – La Administración de Alimentos y Medicamentos de Estados Unidos (FDA) prevé concluir a mediados de diciembre su estudio de seguridad sobre la mifepristona y entregar un informe sobre sus hallazgos a más tardar en marzo de 2027, según una actualización judicial presentada el miércoles 7 de octubre.
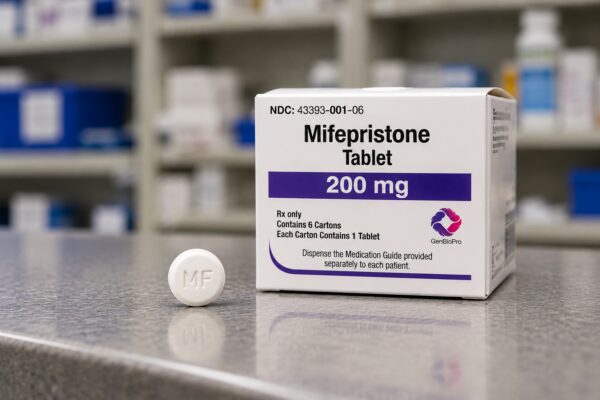
El calendario representa la información más concreta divulgada hasta ahora sobre la revisión en curso del medicamento, utilizado junto con misoprostol para los abortos con medicamentos. Después de recibir el informe, la agencia decidirá si corresponde imponer nuevas restricciones u otros cambios a las condiciones de uso del fármaco.
La actualización fue presentada en un litigio impulsado por Louisiana, que cuestiona las reglas federales que permiten la prescripción a distancia y el envío por correo de mifepristona. El caso está ante la Corte de Apelaciones del Quinto Circuito, con sede en Nueva Orleans, y forma parte de varias disputas judiciales relacionadas con el acceso al medicamento.
La FDA señala en su información oficial que sigue realizando un estudio de seguridad y que, una vez terminado el análisis de los datos, evaluará si son necesarios cambios sustantivos al programa de Estrategia de Evaluación y Mitigación de Riesgos, conocido como REMS. La agencia indicó que el proceso incluye exploración de datos, revisión de su integridad, análisis, validación y revisión por pares.
La mifepristona fue aprobada por la FDA en 2000. Actualmente está indicada, en combinación con misoprostol, para la terminación médica de un embarazo intrauterino de hasta 70 días de gestación. Bajo las reglas vigentes, puede dispensarse por un profesional certificado o por una farmacia certificada, con receta emitida por un prescriptor certificado.
El programa REMS establece condiciones especiales de prescripción y distribución para determinados medicamentos. En el caso de la mifepristona, la evaluación de la FDA podría repercutir en la forma en que pacientes, profesionales de salud y farmacias certificadas acceden al tratamiento. Por ahora, la presentación judicial describe un calendario de revisión, no una decisión de cambiar las normas vigentes.
La FDA ha dicho previamente que sus revisiones periódicas de datos posteriores a la comercialización no habían identificado nuevas señales de seguridad para el uso aprobado del medicamento. Sin embargo, la revisión actual mantiene abierta la posibilidad de que la agencia modifique el programa REMS después de concluir su estudio y publicar sus resultados, cuyo plazo ahora se extiende hasta marzo de 2027.

Deja un comentario